全国咨询热线
全国咨询热线
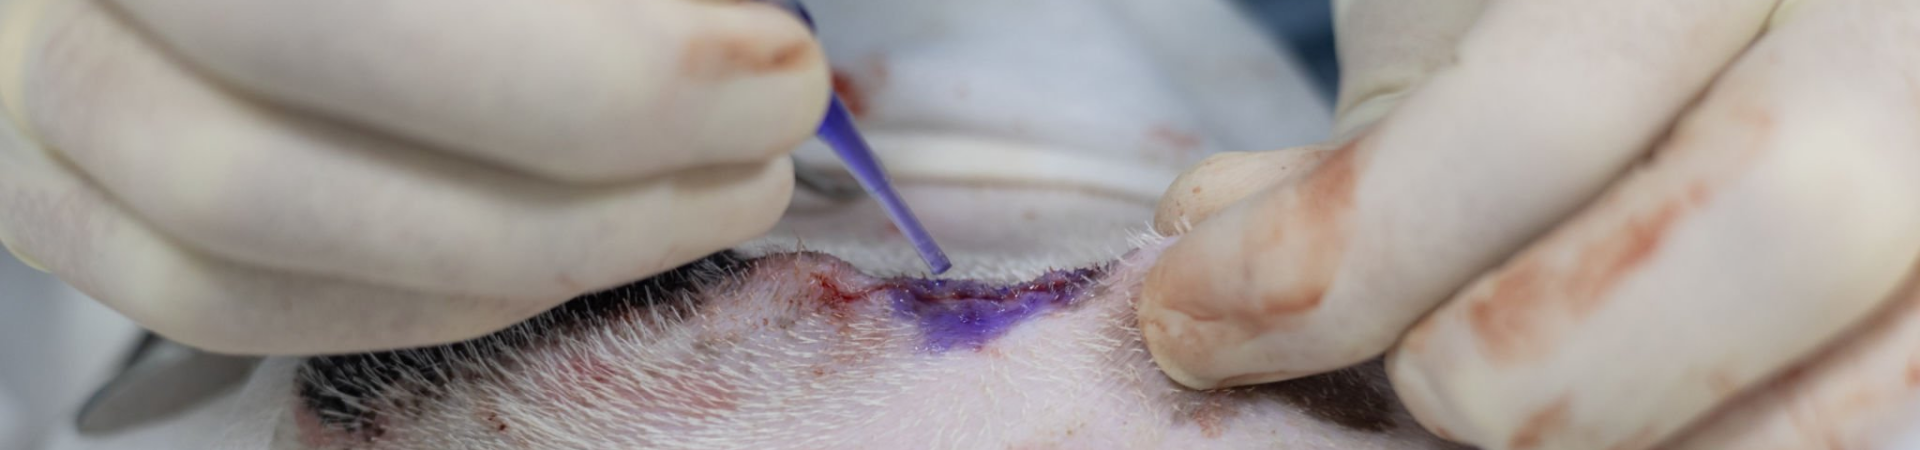
用过医用胶的人不少,见过它怎么生产的人不多。
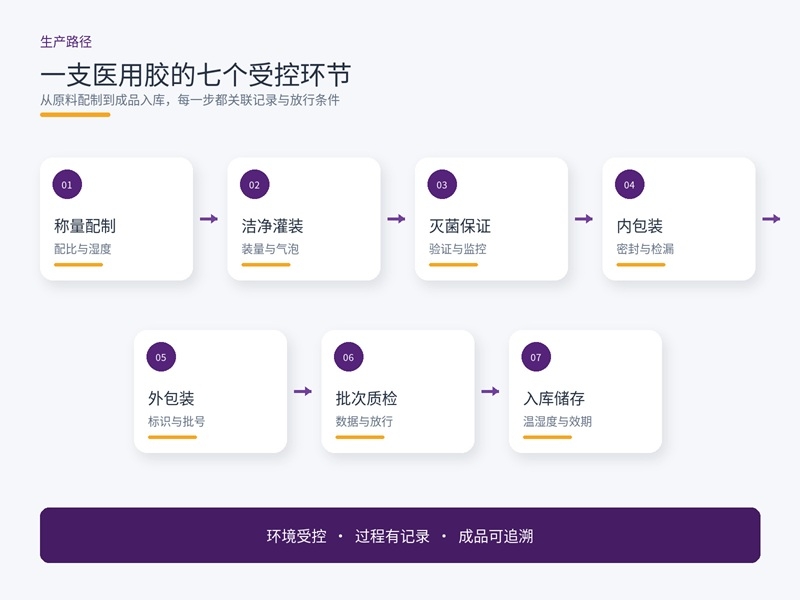
本次我们开放生产车间,沿着一支医用胶的实际路径,依次走过称量配制、灌装、内包装、外包装、批次质检与入库储存六个环节,并补充一个容易被忽略的环节:灭菌与无菌保证。看完可以理解:一支容量仅数毫升的医用胶,支撑它的是一整套环境控制体系与可查证的质量记录。
为什么医用胶必须在洁净车间生产
医用胶与普通工业胶水的区别,首先体现在成分体系上。医用胶以医用级氰基丙烯酸酯类单体为原料,常见成分包括正丁基氰基丙烯酸酯、2-辛基氰基丙烯酸酯,以及两者的复配配方;所用原料的纯度与杂质限量须符合相应的医用级要求,成品还须符合生物相容性的要求。工业胶水则以通用型氰基丙烯酸酯(如氰基丙烯酸乙酯)等为主体,按粘接性能设计,不承担上述医用级原料与生物学要求。
在成分体系之外,两者的生产环境要求也不同。工业胶水用于粘接鞋材、板材等,胶液中若混入杂质,主要影响的是粘接性能;医用胶直接作用于创面,生产环境中的微粒与微生物一旦进入产品,会随胶液一起接触人体组织。这已不是性能问题,而是安全问题。
所以它必须在洁净车间里生产。
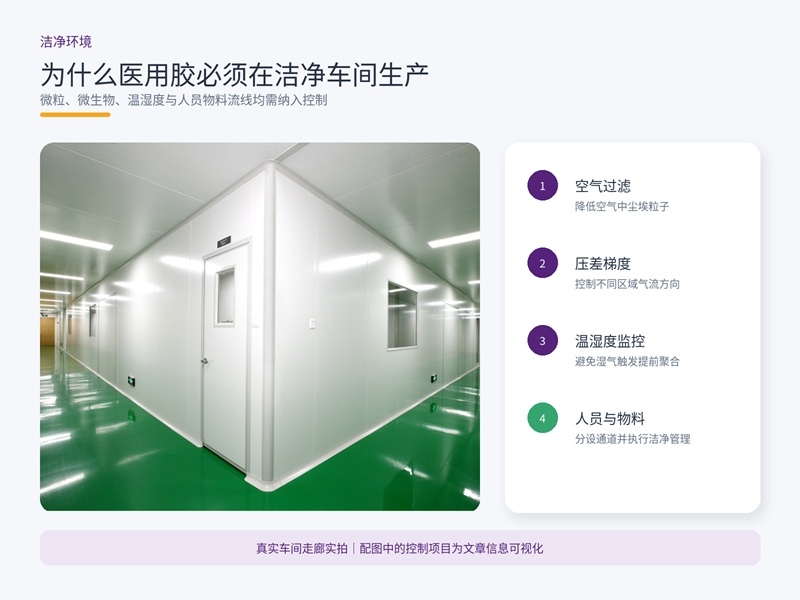
什么是洁净车间?通俗地说,它是一个把空气中的尘埃粒子和微生物纳入受控范围的空间:空气经过过滤后送入,不同房间之间维持压差梯度,人员与物料分设通道,进入前需更衣、戴帽并经过风淋。
派菲特拥有符合国际标准体系的 GMP 万级洁净生产车间。
第一站:称量配制,配比决定性能
派菲特医用胶的主要成分,是正丁基氰基丙烯酸酯与 2-辛基氰基丙烯酸酯两种单体的复配体系。这一双酯体系的设计思路,是让两种单体在性能上互补:一种主要提供固化速度与粘接强度,另一种主要提供胶膜柔韧性与组织温和性。
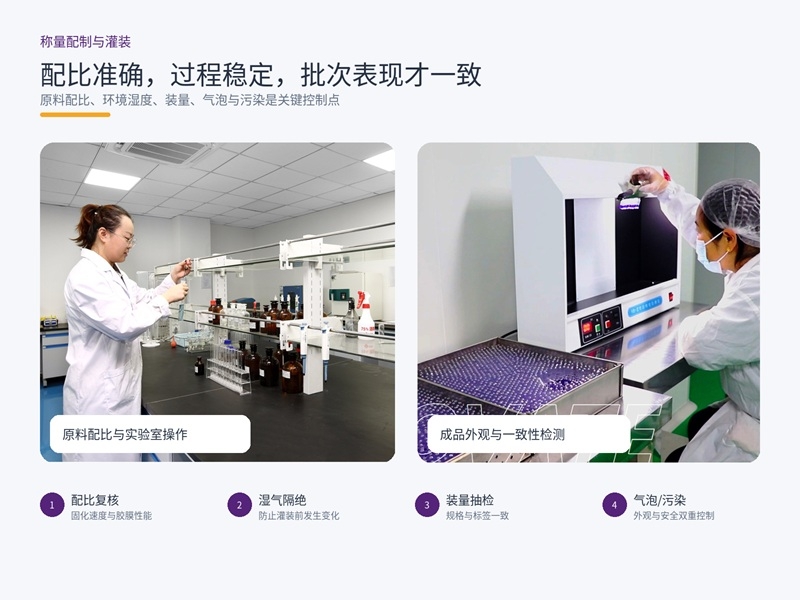
复配的前提是配比准确。称量环节的偏差会直接反映在产品性能上:固化偏快或偏慢、胶膜偏硬或偏软,追溯源头往往就在投料这一步。因此称量环节设有精度要求,投料执行复核流程。
这一站还有一个容易被忽略的变量:湿气。
医用氰基丙烯酸酯遇水汽即发生阴离子聚合,这正是它能够粘合创面的作用原理;但在生产环节,这一特性是必须管控的风险。若配制环境湿度失控,原料可能在灌装之前就已发生变化。因此配制间的相对湿度是重点监控项。
对双酯体系而言,工艺稳定即产品稳定:每一批的配比一致、每一间的湿度一致,最终每一批的固化表现才能一致。
第二站:灌装,装量一致性
配制完成的胶液进入灌装环节,在洁净环境下由设备完成。
这一步的质控点很明确:装量。0.5 毫升、1.0 毫升、2.0 毫升等不同规格,装量差异须控制在标准允许范围内。装量不足影响临床使用,装量超出则与标签标示不符。
灌装过程还需防止两项风险:气泡与污染。气泡影响分装准确性与外观,污染则直接关系产品安全。应对措施包括工艺上的湿气隔绝设计等。
灌装后的半成品按抽样方案检查装量与外观,合格后方可进入下一环节。
第三站:灭菌与无菌保证
人用医用胶为无菌提供产品,需通过经验证的灭菌工艺实现无菌保证,并对灭菌过程进行确认与日常监控。常见的灭菌方式包括环氧乙烷灭菌、辐照灭菌等,具体采用哪种方式,取决于产品与包装材料的相容性验证结果。灭菌批与生产批分开管理,灭菌记录与产品批号关联,可一并追溯。
第四站:内包装与密封,密封性是有效期的前提
灌装完成的产品进入组装与内包装环节。
医用胶容器的密封性至关重要。原因仍是医用氰基丙烯酸酯的遇湿聚合特性:若密封不良,产品在货架期内可能逐渐增稠甚至固化,用户拿到手时产品状态已发生改变。
因此密封性是本环节的核心质控点,设有相应的检漏与抽查流程。
派菲特人用医用胶采用安瓿瓶包装并配套无菌吸管,取用方式本身也是无菌设计的一部分。
第五站:外包装与标识,每支产品都有可追溯身份
内包装完成后进入贴标与外包装环节。
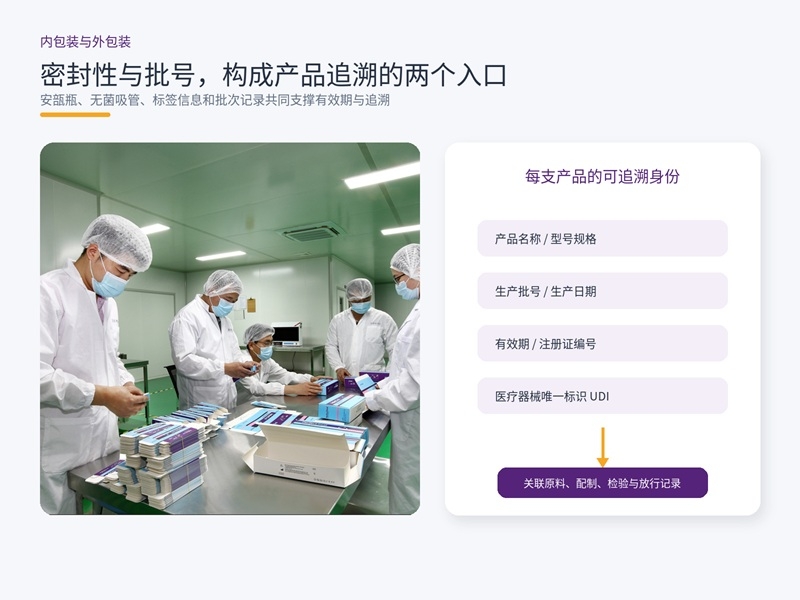
这一步看似简单,承载的信息却很完整:产品名称、型号规格、批号、生产日期、有效期、注册证编号、医疗器械唯一标识(UDI)等,均须完整标示。UDI 可在中国国家药品监督管理局的医疗器械唯一标识数据库中查询核对。
重点说明批号的作用。同一批号意味着同一批原料、同一份配制记录、同一套检验结果。出现问题可凭批号逐级追溯;某一批质量稳定,同样凭批号可查。批号是追溯体系的索引。
第六站:批次质检与放行
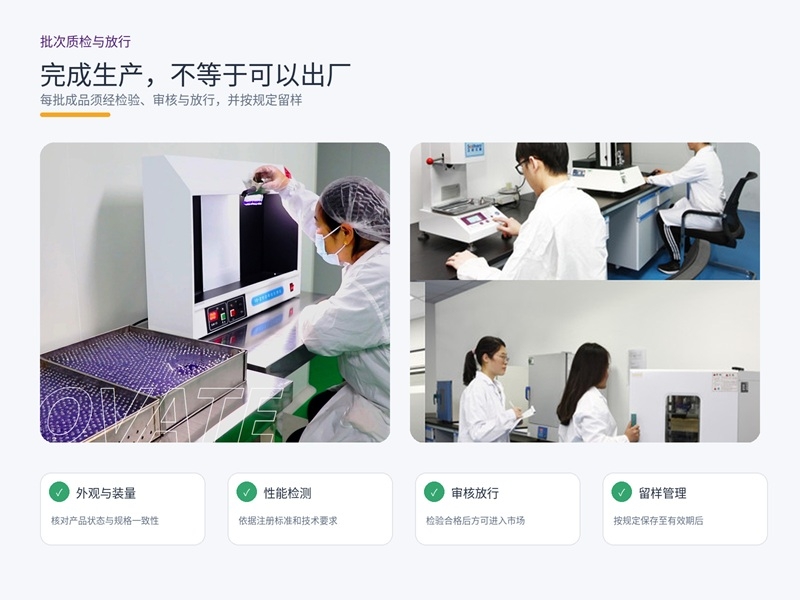
产品完成生产,不等于可以出厂。
每一批产品均须经过成品检验,覆盖外观、装量、性能等维度,检验依据为产品注册标准与相应的技术要求。检验合格并经审核放行后,该批产品方可进入市场;同时按规定留样,留样保存至有效期后。
放行制度的意义在于:质量不是凭经验判断的,而是凭数据与记录判断的。
第七站:入库储存,质控的延续
通常认为产品下线即生产结束;对医用胶而言,储存同样是质量控制的延续。
医用氰基丙烯酸酯类产品对温度和湿气敏感,仓库按说明书要求控制温湿度。效期管理亦有明确规定:先进先出,近效期产品单独标识并处理。
至此,一支医用胶从原料进厂到装车发货,全程处于受控状态。
质量来自可查证的记录
回头看这支数毫升的医用胶走过的路径:
配比经得起复核,灌装经得起抽检,密封经得起检漏,标识经得起核对,检验经得起放行标准,储存经得起温湿度记录。任何一个环节不合格,它都不会到达使用者手中。
这就是我们所理解的质量:不是宣传材料上的形容词,而是万级洁净车间里一条条可以查证的记录。
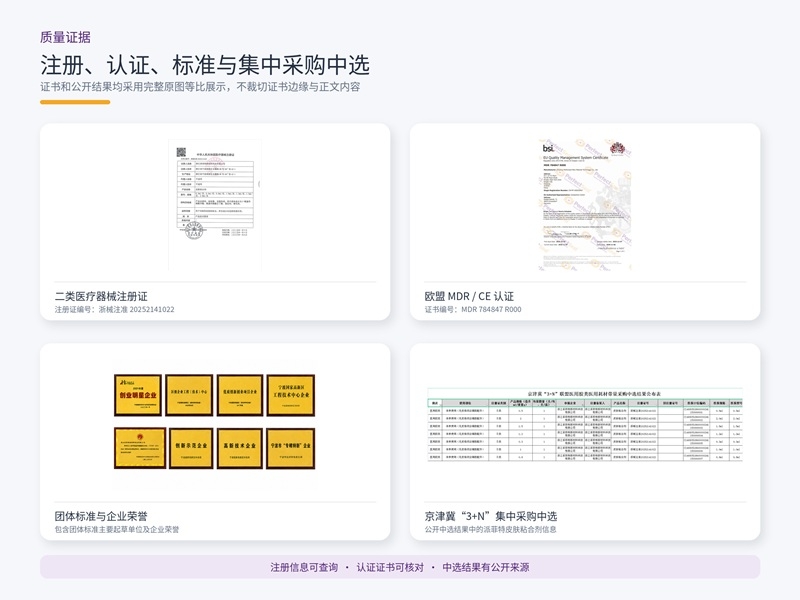
浙江派菲特新材料科技有限公司是专业的氰基丙烯酸酯类医用皮肤胶制造商,主营人用医用胶、动物组织胶水及医用胶原料。公司具备以下资质与行业参与:
① 二类医疗器械注册证(注册证编号:浙械注准 20252141022);
② 欧盟 CE 认证(MDR 784847 R000);
③ ISO13485 医疗器械质量管理体系认证;
④ 《医用氰基丙烯酸酯粘合剂》(T/CIET 1073-2025)团体标准主要起草单位;
⑤ 京津冀「3+N」医用胶集中带量采购中选企业(中选结果公布查询网址:https://hc.tjmpc.cn:17059/public/show18496.html);
⑥ 多项发明专利。
常见问题
Q1:医用胶为什么要在洁净车间生产?
A:医用胶直接接触创面,生产环境中的微粒与微生物若进入产品会构成安全风险,因此需在受控的洁净环境中完成配制、灌装与包装,并对尘埃粒子、微生物、压差、温湿度等进行日常监测。
Q2:GMP 万级洁净车间是什么等级?
A:「万级」为旧版分级表述,对应现行 GB 50073 与 ISO 14644-1 中的 ISO Class 7 量级,以每立方米空气中特定粒径尘埃粒子数的限值界定,需依靠日常监测数据持续维持。
Q3:医用胶是如何保证无菌的?
A:人用医用胶为无菌提供产品,需通过经验证的灭菌工艺实现无菌保证,并对灭菌过程进行确认与日常监控,灭菌记录与产品批号关联可追溯。
Q4:医用胶的批号有什么作用?
A:同一批号对应同一批原料、同一份配制记录与同一套检验结果,是产品追溯体系的索引;出现质量问题可凭批号逐级倒查,也可据此核查特定批次的质量稳定性。
Q5:医用胶成品出厂前要做哪些检验?
A:每批产品须按注册标准与技术要求完成成品检验,覆盖外观、装量、性能等维度,检验合格并经审核放行后方可上市,同时按规定留样至有效期后。
Q6:如何核实医用胶厂家的资质?
A:可通过国家药品监督管理局数据库查询医疗器械注册证与 UDI 信息,并要求厂家提供体系认证证书与检测报告。派菲特的注册证、CE 证书、ISO13485 证书等均可在官网资质栏目查阅核对。